Vad är egentligen poängen med Article 82 om en "other clinical investigation" i Sverige i praktiken möts av krav motsvarande Article 62?
Och vad gör det med tidig klinisk utveckling?
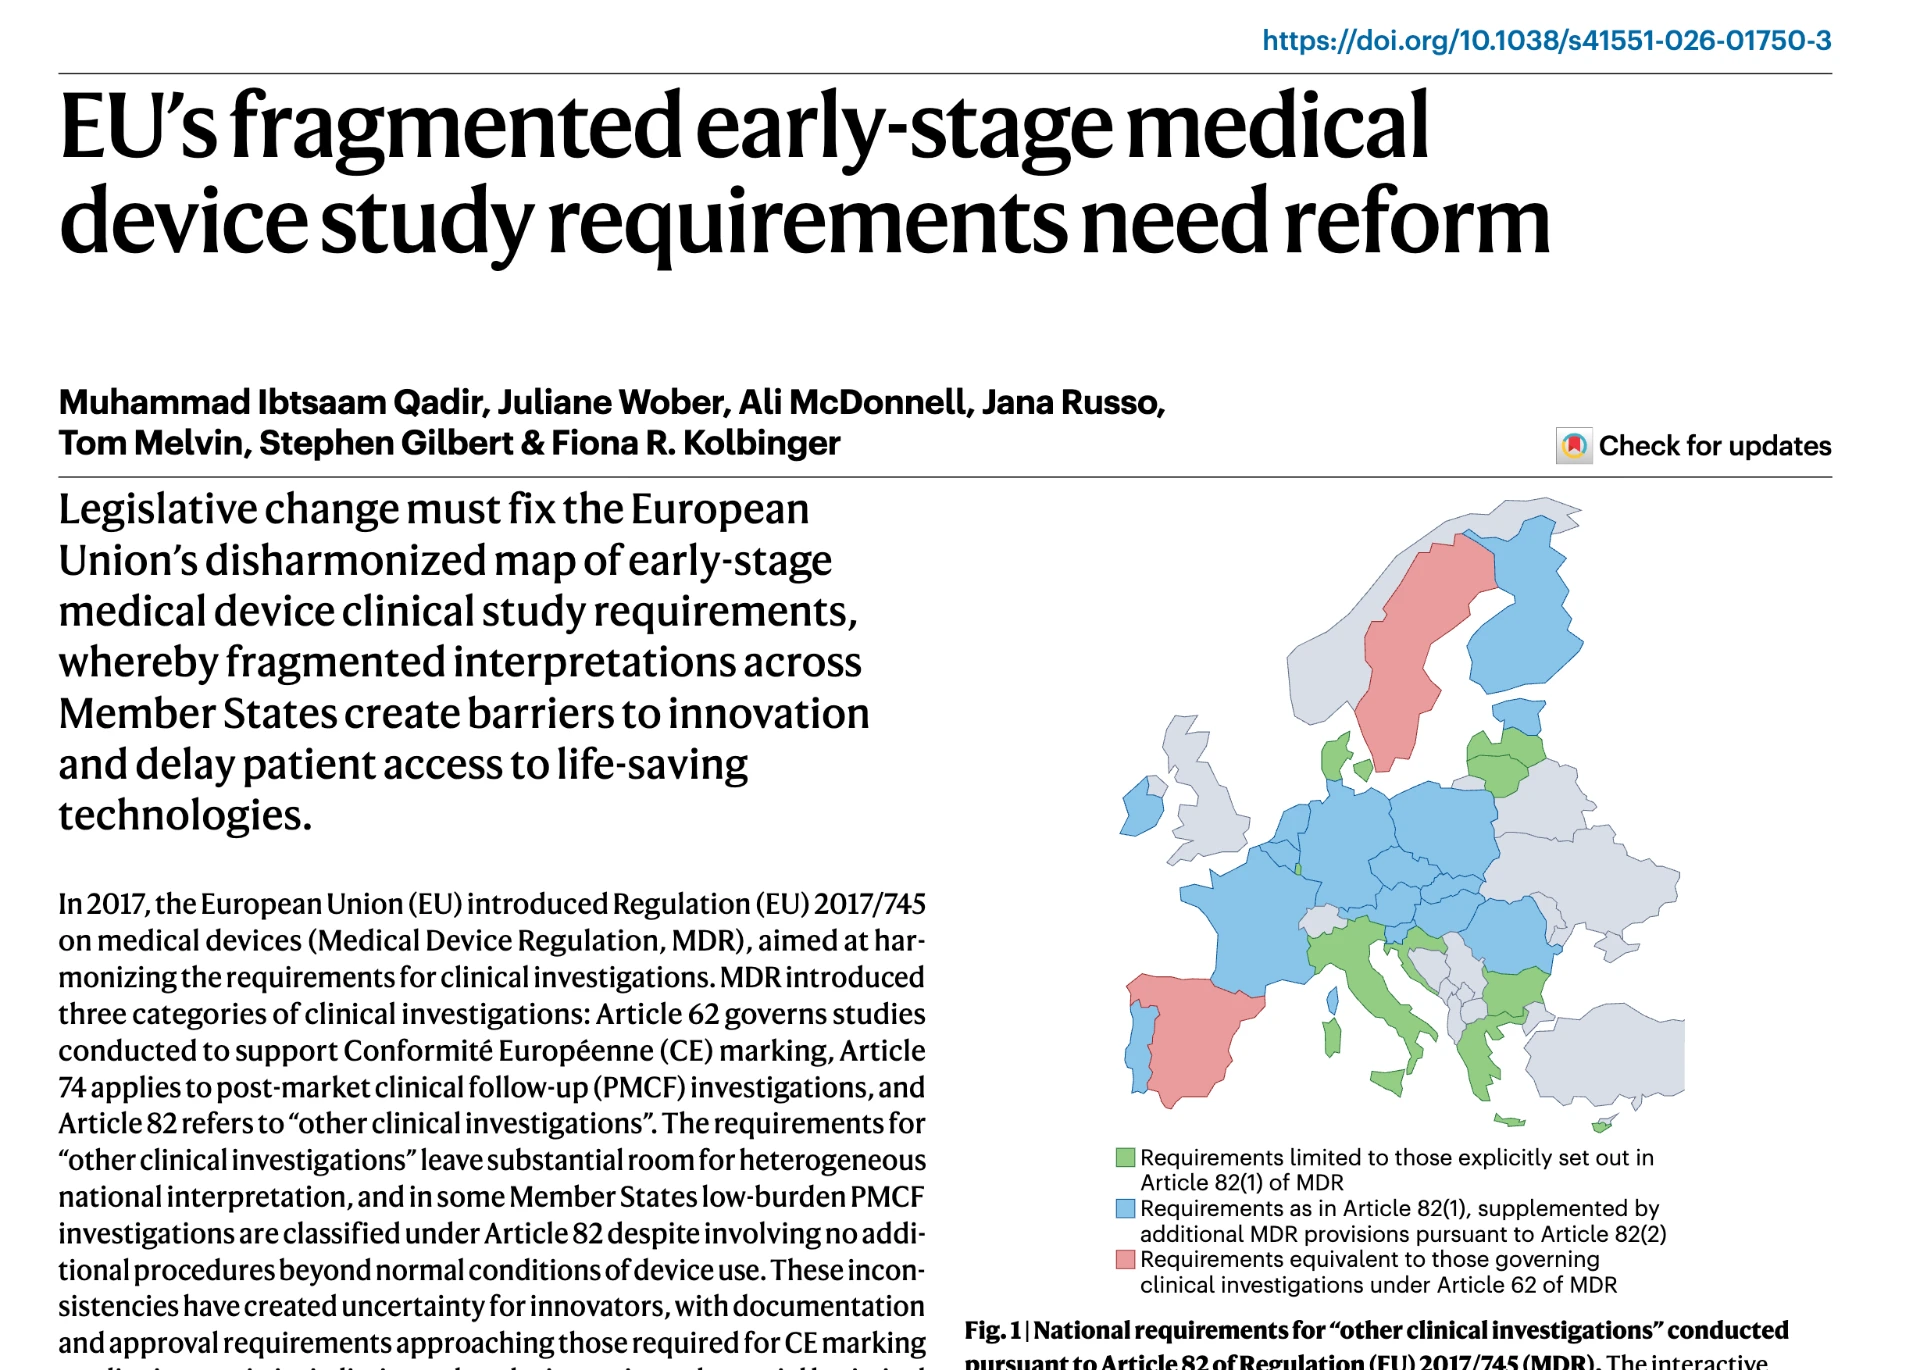
Utgångspunkt för den här reflektionen: “EU’s fragmented early-stage medical device study requirements need reform”, Nature Biomedical Engineering (2026).
En nyligen publicerad Comment i Nature Biomedical Engineering fick mig att återigen titta närmare på hur Article 82 i MDR faktiskt fungerar i Sverige.
Författarna pekar på stora skillnader mellan EU:s medlemsstater i hur så kallade other clinical investigations hanteras. Sverige hör till de länder där de nationella kraven enligt deras analys i praktiken motsvarar kraven under Article 62.
Det är intressant, eftersom MDR faktiskt gör en tydlig principiell skillnad mellan dessa typer av kliniska prövningar.
Article 62 omfattar kliniska prövningar som genomförs för något av de syften som anges i Article 62, alltså i grunden för att generera klinisk evidens som ska användas för att visa conformity med relevanta General Safety and Performance Requirements (GSPR)¹.
Article 82 omfattar istället other clinical investigations: kliniska prövningar som inte genomförs för något av dessa syften.
Det betyder förstås inte att Article 82 är tänkt som en regulatorisk genväg.
Article 82 är inte ett sätt att slippa MDR
Det här tycker jag är viktigt, eftersom diskussionen annars lätt hamnar fel.
Jag ser ibland kommersiella bolag lägga förvånansvärt mycket tid och energi på att försöka hitta ett sätt att inte omfattas av MDR, eller på att få en studie att passa in i en regulatorisk kategori med lägre krav. Ibland mer tid och energi än vad som sannolikt hade krävts för att acceptera förutsättningarna, göra jobbet och gå vidare.
Om en studie faktiskt genomförs för att generera evidens som ska användas för conformity assessment² blir den inte en Article 82-studie bara för att den kallas exploratory, feasibility eller proof of concept.
Studiens syfte spelar roll. Men det motsatta måste också få plats i diskussionen.
Det finns tidiga kliniska frågeställningar som faktiskt inte handlar om att visa conformity. Och där borde skillnaden mellan Article 62 och Article 82 ha en praktisk betydelse.
Klinisk utveckling handlar om att reducera osäkerhet stegvis
Klinisk utveckling bygger just på att man kan reducera osäkerhet stegvis.
Man vill ibland svara på en begränsad fråga innan man låser designen för den studie som faktiskt ska bära regulatoriska påståenden och bidra till conformity assessment.
Fungerar mätprincipen i den avsedda populationen? Ser vi den signal vi förväntar oss? Är den tänkta proceduren genomförbar i den kliniska miljön? Finns det något vi behöver ändra i produkten eller användningen innan vi går vidare?
Det är inte samma sak som att försöka undkomma MDR, det är vad klinisk utveckling handlar om. Och det är här Article 82 blir intressant.
Sverige tillåter Article 82 investigations, men har genom nationell implementering lagt regulatoriska krav på dem som gör skillnaden mot Article 62 betydligt mindre än man intuitivt skulle förvänta sig.
Så vad måste en forskare eller ett early-stage-bolag faktiskt ha på plats för att få göra den där första Article 82-studien med sin ännu icke CE-märkta produkt, givet att studien utförs i Sverige?
Det är inte studieprotokollet som är problemet
Att det krävs en ordentlig Clinical Investigation Plan ser jag inte som särskilt kontroversiellt. Ska människor delta i en klinisk studie ska det finnas vettiga objectives, relevanta endpoints, en genomtänkt statistisk analys, säkerhetsuppföljning och en studiedesign som faktiskt kan besvara frågan. Det borde en forskargrupp kunna göra oavsett regulatorisk kategori.
I praktiken är det ofta Investigator's Brochure som blir den första riktiga stötestenen.
Jag har arbetat med den här typen av kliniska prövningar och myndighetsansökningar många gånger. Investigator’s Brochure (IB) ser vid första anblick ut som ytterligare ett dokument i ansökningspaketet, men bakom den ligger stora delar av produktens säkerhetsunderlag. Det är där en tidig innovatör snabbt kan upptäcka hur mycket utvecklingsarbete som faktiskt behöver vara gjort innan den första patienten kan exponeras för produkten.
Och det är här kaninhålet börjar.
Vad krävs egentligen för att visa att produkten är tillräckligt säker?
Inför en klinisk prövning behöver det finnas ett underlag som visar att riskerna med att använda den ännu icke CE-märkta produkten är tillräckligt förstådda och hanterade för den exponering som ska ske. Rent juridiskt innebär kravet på att riskerna ska vara tillräckligt hanterade och dokumenterade inte nödvändigtvis att hela riskhanteringsprocessen måste genomföras enligt ISO 14971 – Medical devices — Application of risk management to medical devices. Standarder är ett etablerat sätt att visa att kraven är uppfyllda. De är inte lagtext i sig. Teoretiskt skulle en forskare eller early-stage-bolag därför kunna visa att riskerna är tillräckligt hanterade på annat sätt.
Det skulle exempelvis kunna vara en studiespecifik riskanalys där man identifierar rimligen förutsebara riskkällor³, analyserar och värderar de risker som är förknippade med dessa, beskriver åtgärder för att kontrollera riskerna och visar att de kvarstående riskerna är acceptabla för den begränsade exponering som sker i studien. Den skulle kunna kompletteras med relevant bench testing, prekliniska data, litteratur och tydliga riskmitigerande åtgärder i själva studieprotokollet.
Men då uppstår nästa problem: hur visar man för Läkemedelsverket att detta är tillräckligt?
ISO 14971 ger både sponsor och myndighet ett etablerat ramverk. Väljer man en annan väg ligger det på sponsorn att visa att den alternativa metoden ger minst en likvärdig nivå av säkerhet och riskkontroll. I dialog med Läkemedelsverket har jag till och med fått det beskrivet som att en avvikande metod i praktiken behöver kunna visas vara minst lika bra som, och närmast bättre än, den etablerade standarden för att accepteras.
Det illustrerar dilemmat ganska väl. Standarderna är frivilliga, men att avstå från dem innebär inte nödvändigtvis en enklare väg. För en forskare eller ett litet bolag kan det tvärtom innebära mer arbete, större bevisbörda och större regulatorisk osäkerhet än att från början bygga riskhanteringen enligt ISO 14971.
Och sedan kommer General Safety and Performance Requriement (GSPR)
Inför prövningen behöver tillverkaren också kunna försäkra att produkten uppfyller tillämpliga GSPR, med undantag för de aspekter som omfattas av själva prövningen, och att alla försiktighetsåtgärder har vidtagits för att skydda försökspersonernas hälsa och säkerhet.
Det låter rimligt, men vad krävs för att faktiskt kunna göra den bedömningen?
Ganska snabbt hamnar man i:
GSPR → risker → risk controls → verification → residual risk → benefit-risk
Och plötsligt håller man på att bygga en full risk management-process ändå. Samma resonemang gäller biologisk säkerhet. ISO 10993-serien – Biological evaluation of medical devices är inte i sig "lagen". Men om produkten har kroppskontakt måste tillverkaren ändå kunna visa att den biologiska risken är acceptabel för den exponering som sker i studien.
Det behöver inte nödvändigtvis betyda att varje test som man så småningom kan behöva inför CE-märkning måste vara genomfört. En biologisk utvärdering ska vara relevant för produkten, materialet, typen och längden av exponeringen och den kunskap som redan finns. Men väljer man en annan väg än den etablerade standarden behöver man kunna vetenskapligt motivera och dokumentera varför den vägen är tillräcklig.
Återigen uppstår samma fråga: hur mycket enklare blir den alternativa vägen i praktiken?
Flexibilitet på papperet – men hur mycket i praktiken?
Det är kanske här Article 82-problemet blir som tydligast i Sverige. Problemet är inte nödvändigtvis att Läkemedelsverket uttryckligen kräver full ISO 14971-compliance, ett komplett ISO 10993-serien-program eller ett färdigt CE-märkningsunderlag innan en Article 82-prövning får genomföras.
Problemet är mer subtilt. Kraven på vad ett bolag måste kunna visa inför den första kliniska exponeringen kan göra det svårt att hitta en proportionerlig och regulatoriskt förutsägbar väg som inte innebär att stora delar av det etablerade utvecklingsarbetet ändå behöver göras.
Och det leder till en lite besvärlig fråga:
Hur mycket evidens om en produkt är det rimligt att kräva innan man får generera den kliniska evidens som behövs för att minska osäkerheten kring produkten?
Det är inte ett argument för lägre säkerhet. En person som deltar i en tidig explorativ studie har naturligtvis samma rätt till skydd som någon som deltar i en pivotal clinical investigation⁴. Att studien är "tidig" gör inte en okänd risk mindre viktig.
Men skyddsnivå och utvecklingsmognad är inte nödvändigtvis samma sak.
En begränsad studie med få deltagare, begränsad exponering, noggrant definierade inklusions/exklusion kriterier, tät säkerhetsuppföljning och andra riskmitigerande åtgärder kan innebära en helt annan riskbild än den senare kliniska prövning som ska stödja produktens slutliga avsedda ändamål och regulatoriska påståenden.
Det är just därför proportionalitet blir så viktig.
Så vad är Article 82 till för?
Det är frågan jag kommit tillbaka till många gånger och inte minst efter att ha läst analysen i Nature Biomedical Engineering.
MDR har med Article 82 uttryckligen lämnat utrymme för kliniska prövningar som genomförs för andra syften än dem som anges i Article 62. Samtidigt har medlemsstaterna fått möjlighet att införa ytterligare nationella krav. Resultatet är att förutsättningarna för samma typ av tidig klinisk forskning skiljer sig betydligt mellan EU-länderna.
Sverige hör till de länder där kraven enligt författarnas analys i praktiken ligger nära Article 62. Det behöver inte betyda att de svenska kraven är fel. Men det är rimligt att fråga vad vi vill att Article 82 ska möjliggöra.
För om en tidig innovatör behöver nå nästan samma utvecklingsmässiga mognad innan den får ställa en begränsad explorativ klinisk fråga som inför den kliniska prövning den försöker bli redo att designa, då riskerar vi att få en märklig cirkel:
Vi behöver klinisk kunskap för att minska osäkerheten och styra utvecklingen – men vi behöver först utveckla produkten tillräckligt långt för att få generera den kliniska kunskapen.
Patientsäkerheten ska inte förhandlas bort. Men det borde fortfarande gå att diskutera om samma säkerhetsnivå kan uppnås med en mer proportionerlig regulatorisk väg för genuint explorativa kliniska prövningar.
Annars återstår den ganska enkla frågan: Vad är egentligen poängen med Article 82?
På ett helt orelaterat tema: Danmark ligger väldigt nära.
Den här artikeln tog ny fart efter att jag läste Muhammad Ibtsaam Qadir, Juliane Weber, Ali McDonnell, Jana Russo, Tom Melvin, Stephen Gilbert och Fiona R. Kolbingers nyligen publicerade Comment, “EU’s fragmented early-stage medical device study requirements need reform”, i Nature Biomedical Engineering. Deras jämförelse mellan medlemsstaterna gav mig anledning att återvända till en fråga jag stött på många gånger i mitt eget arbete med kliniska prövningar i Sverige. Tack för att ni lyfter en fråga som förtjänar betydligt mer diskussion.
Noter
- 1.
GSPR är de grundläggande säkerhets- och prestandakrav som medicintekniska produkter ska uppfylla enligt Annex I i MDR. Kraven omfattar bland annat riskhantering, produktens konstruktion och prestanda, biologisk säkerhet, information som medföljer produkten och andra krav beroende på produktens egenskaper och användning.
↩ Tillbaka till texten - 2.
Conformity assessment är den process där en tillverkare visar att en medicinteknisk produkt uppfyller tillämpliga krav i MDR, inklusive General Safety and Performance Requirements (GSPR). För produkter där ett anmält organ krävs ingår dess granskning i processen. En framgångsrik conformity assessment är det som möjliggör CE-märkning och att produkten kan släppas ut på EU-marknaden.
↩ Tillbaka till texten - 3.
I riskhantering skiljer man mellan hazard (riskkälla) och risk. En riskkälla är en potentiell källa till skada. Risken beskriver kombinationen av sannolikheten för att skadan inträffar och hur allvarlig den kan bli. Reasonably foreseeable hazards omfattar riskkällor som rimligen kan förutses utifrån bland annat produktens egenskaper, avsedda användning och förutsebar felanvändning.
↩ Tillbaka till texten - 4.
En klinisk prövning som är utformad för att ge den huvudsakliga kliniska evidens som behövs för att bekräfta produktens säkerhet, prestanda och kliniska nytta inför conformity assessment. Den genomförs normalt när produktens design, avsedda ändamål och regulatoriska påståenden är betydligt mer etablerade än i tidigare explorativa studier.
↩ Tillbaka till texten